Francisco Christovão[1]
Texto autoral sobre tema também abordado em artigo publicado no Migalhas, em 7 de julho de 2025. [2]
No processo civil, aquele que propõe a ação deve apresentar prova das alegações formuladas, buscando do Poder Judiciário a tutela jurisdicional adequada à pretensão deduzida, seja para a declaração ou constituição de um direito, seja para eventual condenação.
Essa dinâmica probatória está expressamente prevista no art. 373, I, do Código de Processo Civil (CPC), e não é diferente nos casos que envolvem a judicialização da saúde, especialmente nas demandas voltadas à obtenção de fármacos.
Mantém-se, como regra, a responsabilidade do demandante pela produção das provas essenciais ao acolhimento de sua pretensão, ressalvadas as hipóteses de redistribuição do ônus probatório, previstas no § 1º do mesmo dispositivo legal, que admite um dinamismo procedimental distinto, com o objetivo de resguardar a igualdade formal entre as partes.
No contexto da judicialização da saúde pública, especialmente nas ações voltadas à obtenção de fármacos, impõe-se ao Juízo o desafio de apreciar e valorar adequadamente as provas produzidas.
Para tanto, é essencial a existência de parâmetros técnicos e jurídicos que permitam aferir em quais contextos a pretensão de concessão do fármaco se revela juridicamente admissível e tecnicamente justificada.
Tais parâmetros foram, no passado, estabelecidos pelo Superior Tribunal de Justiça (STJ) por meio do Tema 106 (REsp nº 1.657.156/RJ), que trata da concessão judicial de medicamentos não incorporados em atos normativos do SUS, mas que possuam registro sanitário regular na ANVISA.
A tese firmada no tema no tema 106 do STJ, fixou três requisitos cumulativos para a concessão judicial:
- laudo médico fundamentado e circunstanciado, pelo médico assistente, que ateste a necessidade e a imprescindibilidade do medicamento, bem como a inexistência de alternativas terapêuticas eficazes disponíveis no SUS;
- comprovação da incapacidade financeira do paciente para arcar com os custos do medicamento; e
- existência de registro sanitário do fármaco na ANVISA, com indicação aprovada em bula para uso no Território Nacional.
Tais diretrizes, publicadas no Diário de Justiça Eletrônico em 21 de novembro de 2018, consolidaram-se como referência para a análise judicial de pedidos de fornecimento de medicamentos não incorporados ao SUS, mas já avaliados e aprovados pela Agência Nacional de Vigilância Sanitária (ANVISA).
A ANVISA é autarquia regulamentada pela Lei nº 9.782/1999, tem como finalidade promover a proteção da saúde da população brasileira por meio do controle sanitário da produção e da comercialização de produtos e serviços submetidos à vigilância sanitária.
No que se refere às tecnologias medicamentosas, compete à ANVISA, avaliar e aprovar o uso de fármacos em Território Nacional, mediante rigoroso procedimento técnico e científico que analisa aspectos de segurança, eficácia e qualidade (arts. 6º, 7º, VII, VIII e IX, e do art. 8º, §1º, I, da Lei nº 9.782/1999).
Uma vez aprovado, o medicamento pode ser regularmente registrado, importado, distribuído e comercializado em Território Nacional, conforme os parâmetros fixados pela legislação sanitária.
Entretanto, o avanço das inovações em saúde, especialmente no campo farmacológico, pode ocorrer em ritmo superior à capacidade de análise da ANVISA. Com isso, determinados fármacos, embora ainda não registrados no Brasil, podem representar alternativas terapêuticas de urgência e relevância clínica para casos concretos.
Nesses casos, os parâmetros de análise probatória são delineados pelo Tema 500 do Supremo Tribunal Federal (RE 657.718/MG), que trata especificamente da possibilidade de concessão judicial de medicamentos sem registro sanitário na ANVISA.
A tese firmada estabelece a excepcionalidade da medida, restrita às hipóteses de mora irrazoável da ANVISA na apreciação do pedido de registro, entendida como a superação do prazo previsto na Lei nº 13.411/2016, e condicionada, ainda assim, ao preenchimento cumulativo de três requisitos:
- a existência de pedido de registro do medicamento no Brasil, salvo quando se tratar de medicamentos órfãos destinados ao tratamento de doenças raras ou ultrarraras;
- o registro do fármaco em renomadas agências reguladoras internacionais; e,
- a inexistência de substituto terapêutico com registro vigente no país.
Dessa forma, nas hipóteses de ausência de registro na ANVISA para fins de aquisição de medicamentos no âmbito do SUS, aplicam-se critérios excepcionais delineados pelo Supremo Tribunal Federal (STF), com destaque, nos casos de doenças raras e ultrarraras, para a dificuldade, ou mesmo inviabilidade prática, de obtenção do registro sanitário.
Até porque, os critérios estabelecidos não excluem o acesso à jurisdição, nem inviabilizam o exercício do direito à saúde, mas visam compatibilizar a proteção coletiva com a efetividade dos direitos fundamentais em casos excepcionais (art. 5º, XXXV, e art. 196, ambos da Constituição da República Federativa do Brasil de 1988 (CRFB/88)).
No entanto, no que se refere aos parâmetros probatórios aplicáveis à análise e concessão de medicamentos não incorporados, mas com registro vigente na ANVISA, o dia 26 de setembro de 2024 marca um importante marco nos critérios judiciais de fornecimento de medicamentos pelo SUS. Nessa ocasião, vigoravam as Súmulas Vinculantes nº 60 e 61, resultado da sistematização dos Temas 1.234 e 6 do STF, respectivamente.
Ambas as súmulas vinculantes consolidaram diretrizes, disciplinando os critérios para a concessão judicial de medicamentos, tanto incorporados quanto não incorporados ao SUS, complementando, neste último caso, os parâmetros anteriormente estabelecidos pelo Tema 106 do STJ.
No que se refere aos medicamentos não incorporados ao SUS e sem registro sanitário na ANVISA, o Tema 500 do STF permanece plenamente aplicável, tendo sido expressamente recepcionado pela Súmula Vinculante nº 60 (SV 60). A referida súmula vinculante lhe atribui o regime jurídico cuja observância é obrigatória tanto pela Administração Pública quanto pelo Poder Judiciário, nos termos do art. 103-A, caput e §3º, da CRFB/88.
Conforme disposto na diretriz II do Tema 1.234 do STF (SV 60), item 2.1, são considerados medicamentos não incorporados:
- aqueles que não constam na política pública do SUS;
- os previstos nos Protocolos Clínicos e Diretrizes Terapêuticas (PCDTs) para outras finalidades;
- os medicamentos off label sem previsão em PCDT ou fora das listas do componente básico; e
- os medicamentos sem registro na ANVISA — hipótese que será tratada com observância das especificidades definidas no Tema 500 do STF.
Já, o subitem 2.1.1 do Tema 1.234 do STF (SV 60), reforça expressamente a obrigatoriedade de aplicação do Tema 500 do STF às ações que envolvam medicamentos na ANVISA, observadas as diretrizes firmadas na tese do respectivo tema.
Dessa forma, nos casos que envolvem fármacos sem registro na ANVISA, a observância aos parâmetros técnicos, probatórios e processuais fixados no Tema 500 do STF constitui exigência vinculante para a atuação judicial.
Por sua vez, dentre as hipóteses envolvendo medicamentos com registro sanitário válido na ANVISA, mas ainda não incorporados formalmente ao SUS, destacam-se duas situações distintas: 1) a negativa administrativa expressa, formalizada por meio de portaria ministerial e/ou parecer técnico da CONITEC; e 2) a ausência de avaliação técnica, caracterizada pela inexistência de manifestação da CONITEC ou de ato normativo ministerial sobre a tecnologia em questão.
Esse primeiro cenário — reprovação expressa da utilização do fármaco na rede pública — exige uma abordagem judicial na qual o demandante deverá demonstrar que a negativa administrativa viola princípios constitucionais, impugnando o ato de não incorporação e de rejeição da dispensação do medicamento com base nos parâmetros previstos nos arts. 19-Q e 19-R da Lei nº 8.080/1990, bem como nas exigências formais estabelecidas pelo Decreto nº 7.646/2011 (itens 4 e 4.1 do Tema 1.234 do STF (SV 60) e item 2, “b” do Tema 6 do STF (Súmula Vinculante nº 61)).
Além disso, nestes casos, ao Juízo se aplica a observância obrigatória da teoria dos motivos determinantes, segundo a qual a validade do ato administrativo está condicionada à legitimidade do fundamento técnico que o embasa (item 4.2 da SV 60). Como bem sintetizou o Ministro Dias Toffoli, no voto proferido no Tema 763 do STF (RE 786.540/DF, p. 29): “por força da teoria dos motivos determinantes, a validade do ato administrativo fica vinculada à regularidade do fundamento aventado.”.
Já, o segundo cenário abrange os casos em que o medicamento possui registro sanitário válido na ANVISA, mas ainda não foi avaliado tecnicamente pela CONITEC ou quando há atraso injustificado nessa análise, o que pode resultar na ausência de portaria ministerial que delibere sobre sua incorporação ou rejeição no âmbito do SUS.
Quanto a CONITEC (Comissão Nacional de Incorporação de Tecnologias no Sistema Único de Saúde), é regulamentada pela Lei nº 12.401/2011, tendo a função de assessorar o Ministério da Saúde na análise técnica de propostas relativas à incorporação, exclusão ou alteração de tecnologias no SUS.
Diferencia-se da ANVISA por não regular o uso do fármaco no país, mas por avaliar sua viabilidade para oferta na rede pública.
De modo que nas hipóteses do segundo cenário, conforme dispõe o item 2 da Súmula Vinculante nº 61 (SV 61), admite-se a concessão judicial do fármaco desde que preenchidos, de forma cumulativa, os seis requisitos, quais sejam:
- Negativa Administrativa: Apresentação de prova da negativa de fornecimentodo medicamento na via administrativa, conforme previsto no item 4 do Tema 1.234 (Súmula Vinculante nº 60), que exige a análise prévia do ato de indeferimento do fármaco;
- Legalidade da Negativa: Contestação da ilegalidade do ato de não incorporaçãopela CONITEC, evidenciando a ausência de pedido de avaliação, ou demonstrando a mora injustificada na análise, conforme os prazos e critérios previstos nos artigos 19-Q e 19-R da Lei nº 8.080/1990e noDecreto nº 7.646/2011;
- Ausência de Substitutos Terapêuticos: Demonstração da impossibilidade de substituição por outro medicamento disponibilizado nas listas do SUS ou nos protocolos clínicos e diretrizes terapêuticas existentes;
- Medicina Baseada em Evidências: A comprovação da eficácia, segurança e efetividade do medicamento deve ser embasada em evidências científicas de alto nível, como ensaios clínicos randomizados, revisões sistemáticas ou meta-análises. Nesse sentido, a consulta ao NATJUS ou a entes com expertise técnica pelo Juízo representa uma medida relevante para conferir a necessária robustez científica à decisão judicial, alinhando-a com a medicina baseada em evidências (item 3, “b” da Súmula Vinculante nº 61);
- Imprescindibilidade Clínica: Laudo médico detalhado e fundamentado, emitido por profissional responsável pelo tratamento, comprovando a imprescindibilidade clínica do fármaco e descrevendo de forma clara os tratamentos já realizados e sua ineficácia;
- Incapacidade Financeira: Prova da incapacidade financeira do paciente para arcar com o custo do medicamento, considerando sua realidade socioeconômica e a ausência de alternativas viáveis.
Dentre os requisitos estabelecidos, o quarto, relacionado à medicina baseada em evidências, destaca-se por sua complexidade e pelas exigências rigorosas que impõe (item 2, “c” do Tema 6 do STF (SV 61)). Esse requisito exige que a comprovação da eficácia, segurança e efetividade do medicamento seja respaldada por evidências científicas de alto nível, como ensaios clínicos randomizados, revisões sistemáticas ou meta-análises.
Essa exigência é reafirmada pelos subitens 4.3 e 4.4 do Tema 1.234 do STF (SV 60), que atribuem ao demandante o dever de comprovar, com base em evidências científicas de alto nível, tanto a eficácia e a segurança do fármaco quanto a inexistência de alternativa terapêutica no SUS, sendo insuficiente a mera apresentação de relatório médico não fundamentado em literatura técnico-científica robusta.
Na prática, contudo, o cumprimento desse requisito tem se revelado especialmente desafiador. Embora concebido para conferir maior segurança jurídica e coerência às decisões judiciais, o critério da medicina baseada em evidências impõe um alto grau de exigência probatória ao jurisdicionado.
Essa dificuldade se acentua em ações que envolvem doenças raras e ultrarraras, nas quais a produção científica de alto nível é logicamente escassa, e, em muitos contextos, absolutamente inexistente.
Nos termos da Portaria de Consolidação nº 2/2017 do Ministério da Saúde, Anexo XXXVIII, art. 3º: “considera-se doença rara aquela que afeta até 65 pessoas em cada 100.000 indivíduos, ou seja, 1,3 pessoas para cada 2.000 indivíduos.”; já, as doenças ultrarraras são aquelas de caráter “crônico, debilitante ou que ameacem a vida, com incidência menor ou igual a 1 (um) caso para cada 50.000 (cinquenta mil) habitantes”, em conformidade com o art. 2º da Resolução nº 563/2017 do Conselho Nacional de Saúde.
Nesses contextos, impor ao demandante o ônus de apresentar evidências científicas de alto nível, oriundas de ensaios clínicos randomizados ou meta-análises, para sustentar a prescrição médica equivale, na prática, à criação de um ônus probatório intransponível, frequentemente impossível de ser cumprido.
Para fins de compreensão quanto à qualificação das evidências científicas, especialmente no que se refere ao denominado alto nível, destaca-se a metodologia do sistema GRADE (Grading of Recommendations Assessment, Development and Evaluation), mencionada nas diretrizes metodológicas disponibilizadas pela própria CONITEC em seu sítio oficial.[3]
O sistema GRADE, classifica a qualidade da evidência científica, especialmente no tocante à segurança e eficácia na utilização de um fármaco, em quatro níveis graduais: muito baixo, baixo, moderado e alto, conforme (Brasil, 2014, p. 19):
“No sistema GRADE, a avaliação da qualidade da evidência é realizada para cada desfecho analisando para uma dada tecnologia, utilizando o conjunto disponível de evidência. No GRADE, a qualidade da evidência é classificada em quatro níveis: alto, moderado, baixo, muito baixo, conforme mostrado no Quadro 2.“
Essa graduação representa uma progressão ordenada de confiabilidade, partindo de evidências iniciais e pouco estruturadas, baixo nível, até alcançar o mais elevado grau de certeza, alto nível, exigido para recomendações clínicas mais robustas, conforme ilustrado no supracitado QUADRO 2 (Brasil, 2014, p. 45):
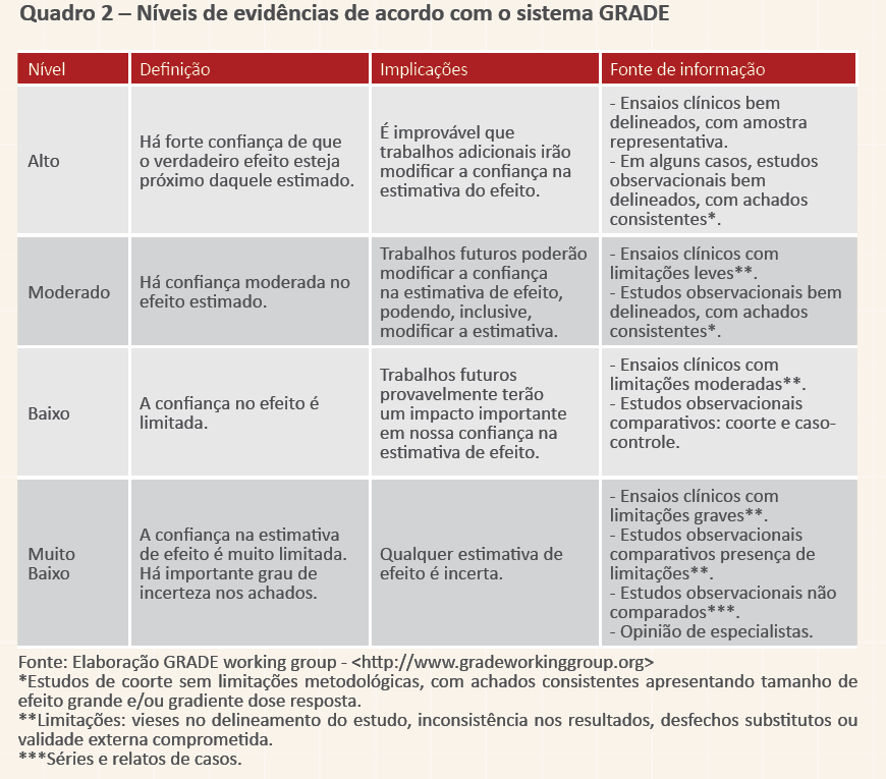
Quadro 2 – Classificação da qualidade da evidência segundo a metodologia GRADE
Assim, quanto maior o nível da evidência, maior é a exigência metodológica imposta para a validação da segurança e eficácia da tecnologia medicamentosa. Vejamos:
- Muito Baixo: Neste nível, a evidência é considerada extremamente limitada. Enquadram-se aqui relatos de caso isolados, opiniões de especialistas e estudos não comparativos (Brasil, 2014, p. 20).
Para ser caracterizado como tal, não há necessidade de testes estruturados, sendo suficiente a mera observação clínica ou a descrição empírica da experiência médica.
- Baixo: Abrange evidências oriundas de estudos observacionais, como coortes ou estudos de caso-controle, que apresentam limitações metodológicas moderadas e, por isso, oferecem confiabilidade restrita.
Diferentemente do nível “muito baixo”, neste patamar há, ao menos, certa organização dos testes clínicos.
- Moderado: Nesse nível, há confiança moderada no efeito estimado. Enquadram-se aqui ensaios clínicos com limitações metodológicas leves, bem como estudos observacionais bem delineados, cujos achados se mostram consistentes.
Embora não atinjam o grau máximo de certeza, essas evidências oferecem sustentação razoável para decisões clínicas.
- ALTO: Nesse patamar, há forte confiança de que o efeito estimado esteja próximo do efeito real. Conforme expresso no manual (BRASIL, 2014, p. 45): “é improvável que estudos adicionais venham a modificar substancialmente essa confiança”.
São enquadradas nesse nível as evidências oriundas de ensaios clínicos randomizados bem delineados, com amostras representativas e metodologia rigorosa.
Além das exigências metodológicas próprias de cada nível de evidência, é imprescindível destacar que a graduação ascendente da qualidade da evidência pressupõe a condução de estudos organizados (BRASIL, 2014, p. 23).
À medida que se busca atingir os níveis mais elevados, não se admite a consideração de resultados esparsos, desatualizados ou exclusivamente individuais, conforme orientações constantes do manual do sistema GRADE (BRASIL, 2014, p. 32):
“[…], não se deve elevar o nível de evidência na presença de limitações metodológicas, uma vez que estaríamos aumentando a força da associação de um efeito incerto devido a alta probabilidade de viés. […].“
“Assim, o uso de critério em ensaios clínicos é limitado. Como exceção a regra acima, os critérios apresentados podem ser aplicados a estudos randomizados na presença de limitações metodológicas quando essas se referem a problemas relacionados à randomização e/ou alocação dos participantes. Nesse caso, o nível de evidência iniciará como baixo, podendo o conjunto da evidência ser avaliado como estudos observacionais.“
No sistema GRADE, o que justifica a progressão do nível de evidência não é apenas a constatação de eficácia em casos pontuais, mas sim a reprodutibilidade sistemática de resultados, com análise estatística robusta e metodologia científica rigorosa (BRASIL, 2014, p. 23).
Portanto, não há como se alcançar o patamar de “alto nível” com base em dados isolados ou experiências clínicas individuais. A exigência por ensaios randomizados de larga escala reflete justamente essa necessidade de uniformidade, controle de variáveis e validação estatística dos resultados obtidos, conforme ilustrado na Figura 1 (BRASIL, 2014, p. 61):
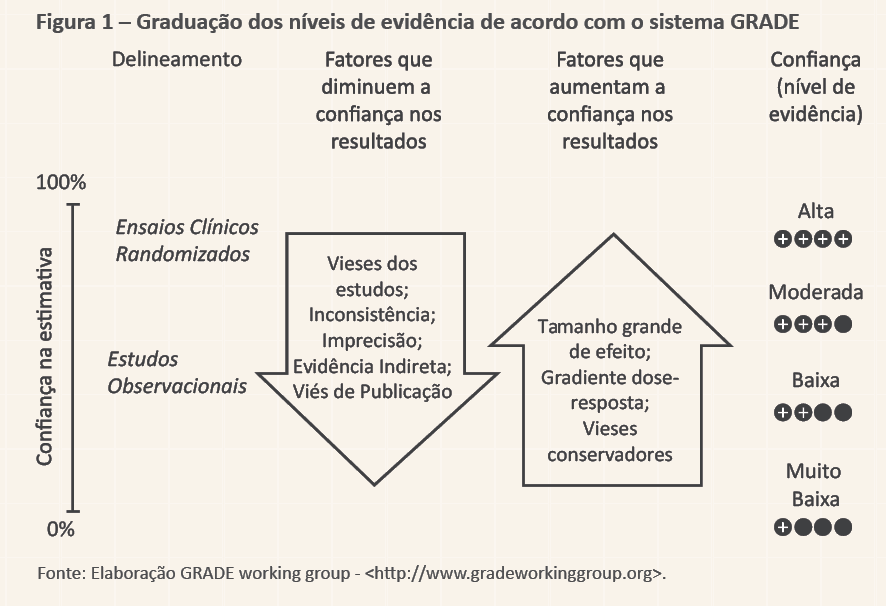
Figura 1 – Graduação dos níveis de evidência de acordo com o sistema GRADE
Trata-se, portanto, de um critério técnico que, embora justificável em situações de ampla base populacional, mostra-se frequentemente inaplicável em cenários de baixa prevalência, como ocorre nas doenças raras, nas quais a própria natureza epidemiológica inviabiliza estudos amplos e contemporâneos com grande número de participantes.
Com arrimo na classificação normativa das doenças raras e ultrarraras, é tecnicamente improvável, senão inviável, a existência de evidências científicas de alto nível, tal como definidas pelo sistema GRADE, para a maioria dos fármacos indicados ao tratamento dessas condições.
A própria escassez de pacientes e a variedade clínica dos quadros dificultam a elaboração de estudos randomizados de larga escala ou meta-análises robustas, nos moldes exigidos pelas diretrizes da medicina baseada em evidências.
Nesse cenário, a imposição judicial ou administrativa de produção de estudos de alto nível como condição para o deferimento do tratamento resulta, na prática, na negação do próprio direito à saúde.
Ao exigir uma prova técnica inalcançável em razão da natureza epidemiológica da enfermidade, transfere-se ao paciente um ônus probatório excessivo, que esvazia a proteção constitucional assegurada pelos artigos 6º e 196 da CRFB/88, convertendo-se em verdadeiro obstáculo ao acesso efetivo à jurisdição e à terapêutica clinicamente indicada.
É justamente por isso que se impõe a aplicação do método de interpretação sistemática, a fim de se assegurar a coerência do ordenamento jurídico e a preservação da integridade e dos preceitos constitucionais, como o direito à saúde (art. 196, da CRFB/88), o acesso à jurisdição (art. 5º, XXXV, da CRFB/88) e a dignidade da pessoa humana (art. 1º, III, da CRFB/88). Como leciona Barroso (2003, p. 136):
“A interpretação sistemática é fruto da ideia de unidade do ordenamento jurídico. Através dela, o intérprete situa o dispositivo a ser interpretado dentro do contexto normativo geral e particular, estabelecendo as conexões internas que enlaçam as instituições e as normas jurídicas.“
Sob tal prisma, a SV 61, deve ser compreendida em conjugação harmônica com a SV 60, que por sua vez incorpora expressamente o Tema 500 do STF, que confere a flexibilização dos critérios probatórios em demandas relativas a medicamentos destinados ao tratamento de doenças raras e ultrarraras.
Conforme expressamente consignado no ponto 4 da ementa do RE 566.471/RN (Tema 6 do STF): “a análise conjunta do presente Tema 6 e do Tema 1.234 é, assim, fundamental para evitar soluções divergentes sobre matérias correlatas”, sendo essa harmonização imprescindível para a coerência das decisões judiciais, sobretudo nas hipóteses que envolvem medicamentos ainda não avaliados pela política pública.
Não se pode admitir, portanto, que a SV 61 seja interpretada de forma isolada, a ponto de estabelecer um ônus probatório intransponível que, na prática, inviabilize o acesso à saúde, especialmente para pacientes acometidos por doenças de baixa prevalência (raras e ultrarraras).
Esse resultado interpretativo comprometeria não apenas a efetividade da jurisdição constitucional, como também anularia, por via oblíqua, os comandos da própria Constituição da República do Brasil de 1988.
Assim, pela interpretação sistemática e conforme a receptividade expressa do Tema 500 do STF, nos itens 2.1 e 2.1.1 da SV 60, impõe-se reconhecer que, nos casos de doenças raras e ultrarraras, mesmo quando se trate de medicamentos com registro sanitário vigente na ANVISA, a carga probatória exigida não pode ser superior àquela delineada para medicamentos sem registro, sob pena de violação ao princípio da proporcionalidade e tão logo da vedação do excesso (art. 5º, § 2º da CRFB/88).
De modo lógico e coerente, não se justifica exigir grau de prova mais rígido em favor de pacientes que buscam medicamentos registrados, ainda que não incorporados ao SUS, do que se exige nos casos excepcionais de ausência de registro, quando se está diante de fármaco essencial ao tratamento de condição clínica grave e rara.
Destaca-se, nesse contexto, o Voto-Vista do Ministro Alexandre de Moraes, proferido no julgamento do Tema 500 do STF (RE 657.718/MG), especialmente quanto ao reconhecimento da excepcionalidade das doenças raras (p. 15):
“Então, há essa problemática da dificuldade de análise dos medicamentos órfãos até por parte da Anvisa, uma vez que não pedido o registro, também ela não tem obrigatoriedade de analisar. São aqueles medicamentos destinados a doenças que atingem até 65 pessoas em cada 100 mil indivíduos, ou seja, 1,3 pessoas a cada dois mil indivíduos, nos termos do artigo 3º da Portaria nº 199, de 1914, que definiu, no Brasil, com parâmetros mundiais, obviamente, o que é doença rara e semi rara. É crucial, obviamente, que, nesses casos, haja um procedimento de análise para verificação da disponibilidade desses medicamentos.“
Na mesma linha, o Ministro Luís Roberto Barroso, em seu Voto-Vista (p. 21), reforça a necessidade de flexibilização excepcional para medicamentos órfãos, nos seguintes termos:
“A única exceção em relação a esse requisito seria o caso de medicamentos órfãos para doenças raras e ultrarraras, para os quais não houve solicitação de registro, em razão da falta de viabilidade econômica. Nesses casos, a parte deverá demonstrar que (i) a doença é rara conforme os critérios da Resolução da Diretoria Colegiada (RDC) da ANVISA nº 205/2017 (enfermidade que atinge até 65 pessoas em cada 100 mil) e (ii) não há protocolo clínico específico do Ministério da Saúde para o tratamento da doença.“
Se, para tais medicamentos ainda sem registro, o STF admite o fornecimento judicial com base em prova clínica razoável, com muito mais razão se deve permitir idêntico tratamento quando o medicamento possui registro na ANVISA, mas carece de estudos randomizados amplos por sua condição de uso restrito a populações muito específicas
Portanto, a aplicação cega e descontextualizada da exigência de medicina baseada em evidências, sem considerar os limites epistêmicos das doenças raras, converte-se em injustiça manifesta, pois torna inócuo o direito ao tratamento e, consequentemente, o próprio direito à vida.
A Política Nacional de Atenção Integral às Pessoas com Doenças Raras estabelece, de forma expressa, que o SUS tem o dever de garantir o diagnóstico e o tratamento oportuno, humanizado, integral e multiprofissional para pacientes com doenças raras (art. 4º e art. 5º, V, Anexo XXXVIII, da Portaria de Consolidação nº 2/2017).
Diante disso, torna-se incompatível com o ordenamento jurídico exigir do paciente o cumprimento de critérios probatórios inalcançáveis, como a demonstração de evidência científica de “alto nível” conforme ensaios randomizados, sobretudo em se tratando de enfermidades raras, cuja própria natureza impede a produção científica em larga escala.
Inclusive, considerando o parâmetro estabelecido pelo Tema 6 do STF (SV 61), em seu item 3, “b”, não se admite que a decisão judicial se fundamente exclusivamente nos documentos técnicos apresentados pelo demandante. O Juízo deve se valer de órgãos de apoio técnico, como o NATJUS, com o objetivo de conferir adequado embasamento à decisão, quanto a análise do quadro clínico do demandante em relação ao fármaco pleiteado.
Ou seja, essa dinâmica assegura a qualificação do exame técnico sob uma perspectiva imparcial e permite o efetivo acesso aos meios de produção de prova especializada, especialmente em casos complexos, como os que envolvem doenças raras, nos quais as limitações científicas impõem obstáculos adicionais.
Portanto, é dever do Poder Judiciário, na condição de garantidor dos direitos fundamentais, aplicar os critérios técnicos de forma compatível com os princípios constitucionais, ajustando a exigência probatória à realidade epidemiológica da enfermidade e à viabilidade concreta de produção científica. A interpretação sistemática das Súmulas Vinculantes nº 60 e nº 61, em consonância com o Tema 500 do STF, convergem nesse sentido.
BARROSO, Luis Roberto. Interpretação e Aplicação da Constituição. 5. Ed. São Paulo: Saraiva, 2003.
BRASIL. Conselho Nacional de Saúde (CNS). Resolução n. 563 de 10 de novembro de 2017. Disponível em: < https://www.gov.br/conselho-nacional-de-saude/pt-br/atos-normativos/resolucoes/2017/resolucao-no-563.pdf/view>. Acesso em 4 de jun. 2025.
BRASIL. Ministério da Saúde (MS). Portaria de Consolidação n. 2 de 28 de setembro de 2017. Disponível em: <https://bvsms.saude.gov.br/bvs/saudelegis/gm/2017/prc0002_03_10_2017.html>. Acesso em 27 de set. 2024.
BRASIL. Ministério da Saúde. Secretaria de Ciência, Tecnologia e Insumos Estratégicos. Departamento de Ciência e Tecnologia. Diretrizes metodológicas: sistema GRADE – manual de graduação da qualidade da evidência e força de recomendação para tomada de decisão em saúde. Brasília: Ministério da Saúde, 2014.
BRASIL. Supremo Tribunal Federal. Recurso Extraordinário n. 786540 – Tema 763. Disponível em <https://portal.stf.jus.br/processos/detalhe.asp?incidente=4501827>. Acesso em: 27 set. 2024.
BRASIL. Supremo Tribunal Federal. Súmula Vinculante nº 60. O pedido e a análise administrativos de fármacos na rede pública de saúde, a judicialização do caso, bem ainda seus desdobramentos (administrativos e jurisdicionais), devem observar os termos dos 3 (três) acordos interfederativos (e seus fluxos) homologados pelo Supremo Tribunal Federal, em governança judicial colaborativa, no tema 1.234 da sistemática da repercussão geral (RE 1.366.243). Brasília, DF: Supremo Tribunal Federal, [2024]. Disponível em: < https://digital.stf.jus.br/publico/publicacao/523304>. Acesso em: 27 set. 2024.
BRASIL. Supremo Tribunal Federal. Súmula Vinculante nº 61. A concessão judicial de medicamento registrado na ANVISA, mas não incorporado às listas de dispensação do Sistema Único de Saúde, deve observar as teses firmadas no julgamento do Tema 6 da Repercussão Geral (RE 566.471). Brasília, DF: Supremo Tribunal Federal, [2024]. Disponível em: < https://digital.stf.jus.br/publico/publicacao/523304>. Acesso em: 24 dez. 2024.
[1] Francisco Christovão, advogado atuante na área da saúde, sócio-administrador do escritório FC&VS – Francisco Christovão & Valdir Schwarz Advogados Associados. Pós-graduado em Direito Médico e da Saúde pela Pontifícia Universidade Católica do Paraná – PUCPR e pós-graduado em Direito da Aduana e Comércio Exterior pela Universidade do Vale do Itajaí, Campus Itajaí – Univali. Autor de artigos jurídicos e membro consultivo da Comissão de Direito da Saúde da Ordem dos Advogados do Brasil da Seccional do Estado de Santa Catarina – OAB/SC.
[2] Consultar: https://www.migalhas.com.br/coluna/migalhas-de-direito-medico-e-bioetica/434074/doencas-raras-interpretacao-sistemica-das-sumulas-vinculantes-60-e-61
[3] Disponível em: https://www.gov.br/conitec/pt-br/assuntos/avaliacao-de-tecnologias-em-saude/diretrizes-metodologicas. Acesso em: 7 jun. 2025.